

In 3.098 Fällen haben die Gutachterinnen und Gutachter des Medizinischen Dienstes im vergangenen Jahr einen Behandlungsfehler mit Schaden bestätigt, bei 11.735 erstellten Gutachten. Etwa jeder vierte Verdachtsfall. Diese Zahlen beschreiben, was gemeldet und begutachtet wurde. Sie beschreiben nicht, was davor passiert ist. Ein Teil dieser Fälle beginnt an einer Stelle, die in keiner Fehlerstatistik auftaucht: bei der Einweisung in das Medizinprodukt.
Inhalt dieses Beitrags
Wer ein Gerät ohne belastbare Einweisung bedient, arbeitet mit einer Vermutung darüber, wie es sich verhält. Meistens trägt diese Vermutung. Manchmal nicht. Dann ist die Einweisung die letzte Stelle gewesen, an der ein Handhabungsfehler noch hätte verhindert werden können.
Ein Hinweis zu den Begriffen: Die Verordnung spricht seit der Neufassung vom 20. Februar 2025 nicht mehr von „Anwendern“ und „anwenden“, sondern von Benutzern und benutzen. Wir übernehmen diese Begriffe in diesem Beitrag. Wer in QM-Dokumenten noch den alten Wortlaut führt, sollte ihn bei der nächsten Revision anpassen.
Was die MPBetreibV tatsächlich verlangt
Die Einweisungspflicht ist kein einzelner Satz in der Verordnung, sondern verteilt sich auf drei Ebenen. Wer nur eine davon kennt, hat in der Regel genau die Lücke, die bei der nächsten Begehung auffällt.

Die Qualifikationsebene (§ 4 Abs. 2). Medizinprodukte dürfen nur von Personen betrieben oder benutzt werden, die die dafür erforderliche Ausbildung oder Kenntnis und Erfahrung besitzen. Das gilt für jedes Medizinprodukt, nicht nur für die besonders geregelten. Diese Vorschrift wird in der Praxis gern als selbstverständlich abgetan. Sie ist aber der Maßstab, an dem im Schadensfall die Organisationsverantwortung gemessen wird.
Die Einweisungsebene (§ 4 Abs. 3). Das ist die zentrale Anforderung, und sie wird am häufigsten unterschätzt: „Eine Einweisung in die ordnungsgemäße Handhabung des Produktes ist erforderlich.“ So beginnt der Absatz, ohne Einschränkung auf bestimmte Produktgruppen. Die Einweisungspflicht gilt damit grundsätzlich für jedes Medizinprodukt, vom Beatmungsgerät bis zum Blutzuckermessgerät. Erst die Sätze danach regeln Sonderfälle: Für Software ist die Einweisung nach jeder Aktualisierung zu wiederholen, die die Handhabung nicht nur geringfügig ändert. Und für aktive, nicht implantierbare Produkte ordnet Satz 4 ausdrücklich an: Die Einweisung ist in geeigneter Form zu dokumentieren.
Die förmliche Ebene (§ 11). Für Produkte, die in der Anlage 1 der Verordnung aufgeführt sind, gilt zusätzlich ein förmliches Verfahren: Der Hersteller oder eine dazu befugte Person, die im Einvernehmen mit dem Hersteller handelt, weist eine vom Betreiber beauftragte Person anhand der Gebrauchsanweisung und der sicherheitsbezogenen Informationen ein. Diese Einweisung ist zu belegen und gehört ins Medizinproduktebuch.
Ein Hinweis zur Nummerierung: § 11 war bis zur Neufassung der Verordnung am 20. Februar 2025 der § 10. Wer mit einem QM-Handbuch arbeitet, das älter ist, zitiert an dieser Stelle noch das alte Schema. Ein Detail, das Auditoren zuverlässig auffällt.
Wann keine Einweisung erforderlich ist
§ 4 Abs. 3 kennt genau zwei Ausnahmen von der Einweisungspflicht. Beide werden in der Praxis weiter ausgelegt, als der Wortlaut hergibt.
Erste Ausnahme: Die Gebrauchsanweisung ist entbehrlich. Eine Einweisung ist nicht erforderlich, wenn für das Produkt eine Gebrauchsanweisung entbehrlich ist. Entscheidend ist, wer das feststellt. Die Verordnung verweist dafür auf Anhang I Kapitel III Ziffer 23.1 Buchstabe d der MDR (Verordnung (EU) 2017/745) beziehungsweise auf die Parallelvorschrift der IVDR. Dort ist geregelt, dass der Hersteller bei Produkten der Klassen I und IIa auf eine Gebrauchsanweisung verzichten darf, wenn das Produkt auch ohne sie sicher benutzt werden kann. Diese Entscheidung trifft der Hersteller im Rahmen seiner Konformitätsbewertung. Weder der Betreiber noch der Benutzer kann sie treffen. Liegt dem Produkt eine Gebrauchsanweisung bei, hat der Hersteller sie für erforderlich gehalten, und damit ist eine Einweisung fällig. Die Einschätzung „das Gerät ist selbsterklärend“ ersetzt sie nicht.
Zweite Ausnahme: Einweisung in ein baugleiches Produkt. Wurde eine Person bereits in ein baugleiches Produkt eingewiesen, muss die Einweisung nicht wiederholt werden. Auch hier lohnt Genauigkeit: Baugleich bedeutet identische Bauart und identischen Softwarestand. Ein Nachfolgemodell desselben Herstellers mit geänderter Menüführung ist nicht baugleich. Und auch bei baugleichen Produkten bleibt der Nachweis der ursprünglichen Einweisung erforderlich, sonst lässt sich die Ausnahme nicht belegen.
Die Einweisungskette: wer darf wen einweisen?
Bei Anlage-1-Produkten muss die Einweisung nicht für jede einzelne Person vom Hersteller kommen. Die Verordnung sieht ausdrücklich eine Weitergabe vor, und genau diese Konstruktion wird in der Praxis am häufigsten missverstanden.
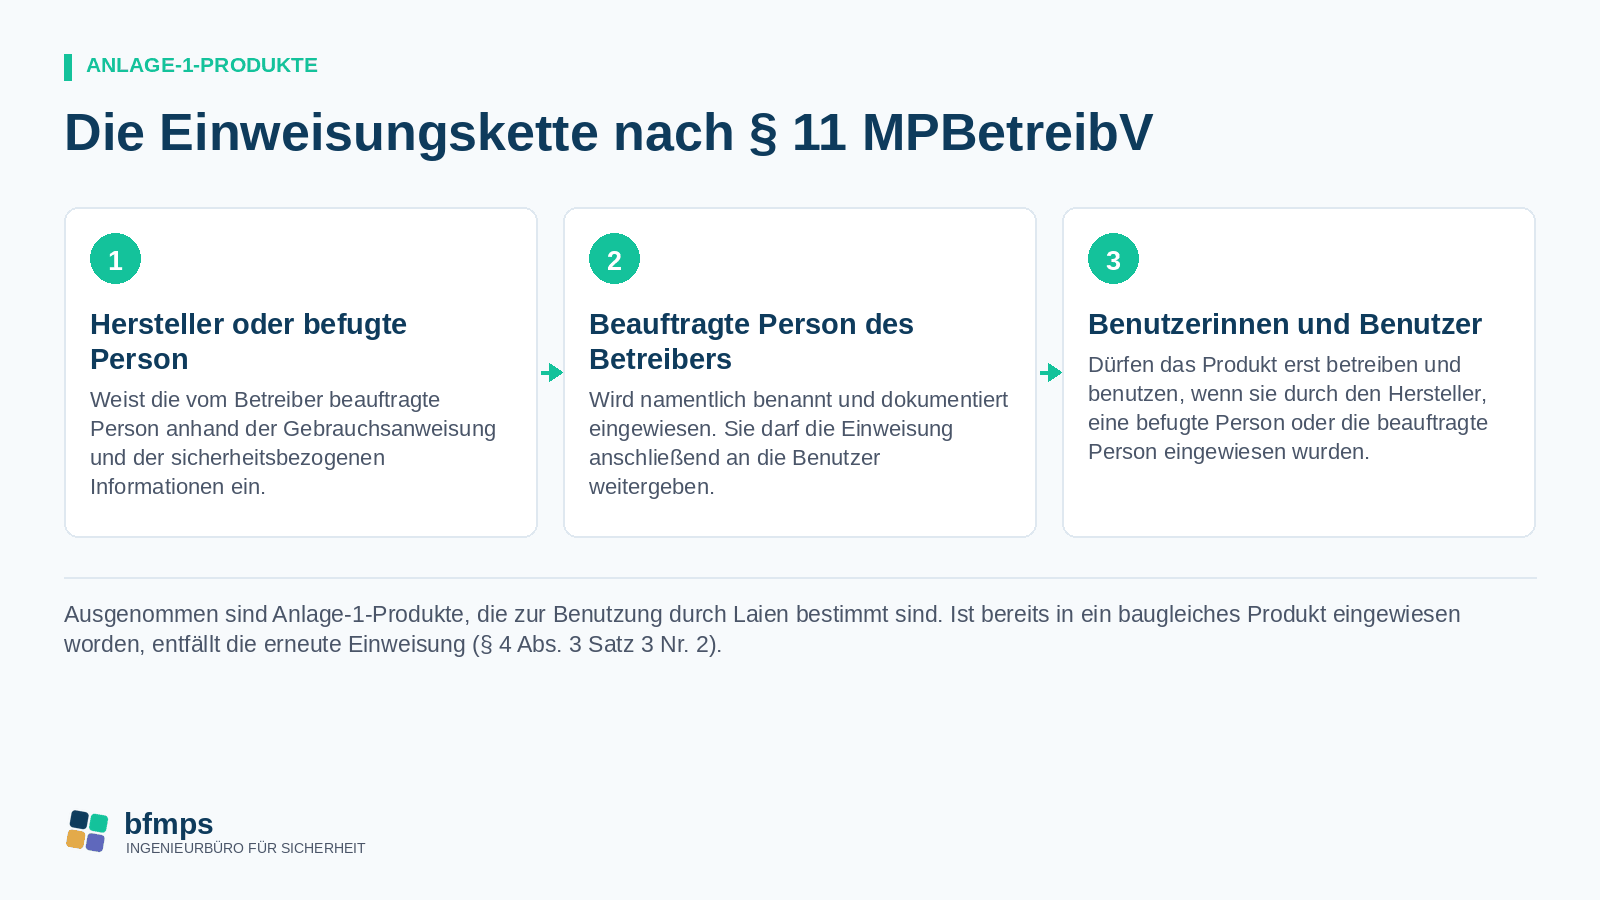
Anlage-1-Produkte dürfen nur von Personen betrieben und benutzt werden, die entweder durch den Hersteller, durch eine im Einvernehmen mit ihm handelnde befugte Person oder durch die vom Betreiber beauftragte Person eingewiesen wurden. Die beauftragte Person ist damit der Multiplikator im Haus: Sie wird einmal förmlich eingewiesen und gibt die Einweisung anschließend an die Benutzerinnen und Benutzer weiter.
Zwei Punkte werden dabei regelmäßig übersehen. Erstens: Die beauftragte Person muss namentlich benannt sein. Eine Funktionsbezeichnung wie „die Stationsleitung“ genügt nicht. Zweitens: Die Weitergabe an die Benutzer ist der eigentliche Zweck der Konstruktion. Wenn sie nicht stattfindet oder nicht dokumentiert wird, bricht die Kette nach Stufe zwei ab, und alle nachfolgenden Benutzungen erfolgen formal durch nicht eingewiesenes Personal.
Ausgenommen von der Einweisungspflicht nach § 11 Abs. 2 sind Anlage-1-Produkte, die zur Benutzung durch Laien bestimmt sind.
Der Sonderfall Software: Einweisung nach Updates
Die Neufassung der MPBetreibV hat in § 4 Abs. 3 Satz 2 klargestellt, was vorher „Auslegungssache“ war: Bei Software ist eine Einweisung nicht nur bei der Ersteinrichtung erforderlich, sondern erneut nach jeder Installation einer Aktualisierung, die die Handhabung der Software durch den Benutzer nicht nur geringfügig ändert.
Das ist in der Praxis folgenreicher, als es klingt. Updates werden heute oft aus der Ferne eingespielt, teilweise automatisiert, und im Medizintechnik-Prozess sauber dokumentiert, allerdings als technischer Vorgang. Was in derselben Akte fehlt, ist die Frage, ob sich für die Benutzerin am Einsatzort etwas geändert hat: eine neue Menüführung, ein verschobener Bestätigungsdialog, eine geänderte Alarmlogik. Wer das nicht bewertet, kann auch nicht entscheiden, ob eine erneute Einweisung fällig war.
Praktisch heißt das: Der Update-Prozess braucht einen festen Prüfschritt, der die Handhabungsrelevanz bewertet und das Ergebnis festhält, auch dann, wenn es „keine Änderung für den Benutzer“ lautet.
Fünf Lücken aus der Begehungspraxis
Wenn wir Einrichtungen begehen, sind es fast immer dieselben fünf Muster. Keines davon entsteht aus Nachlässigkeit. Sie entstehen daraus, dass die Einweisung als einmaliger Vorgang bei der Lieferung gedacht wird statt als laufender Prozess.

Der gemeinsame Nenner ist bemerkenswert: In den allermeisten Fällen hat jemand eingewiesen. Was fehlt, ist der Nachweis. Im Zweifel gilt beides als nicht erfolgt. Das ist der Punkt, an dem eine gut gemeinte Praxis zum Organisationsverschulden wird.
Zwei Konstellationen verdienen besondere Aufmerksamkeit, weil sie systematisch durchs Raster fallen: Leih- und Ersatzgeräte, die kurzfristig einspringen und in keiner Einweisungsliste auftauchen, sowie Personal, das nicht zur Stammbelegschaft gehört, also Leihkräfte, Springer und Rückkehrende nach längerer Abwesenheit. Beides ist im Alltag die Ausnahme und im Nachweis die Regel-Lücke.
Was der Nachweis enthalten muss
Für Anlage-1-Produkte ist das Medizinproduktebuch (§ 13, bis 19.02.2025 § 12) der vorgesehene Ort. Die Verordnung nennt konkret, was dort zur Einweisung einzutragen ist: der Name der beauftragten Person, der Zeitpunkt der Einweisung und die Namen der eingewiesenen Personen, jeweils bezogen auf das eindeutig identifizierte Produkt.
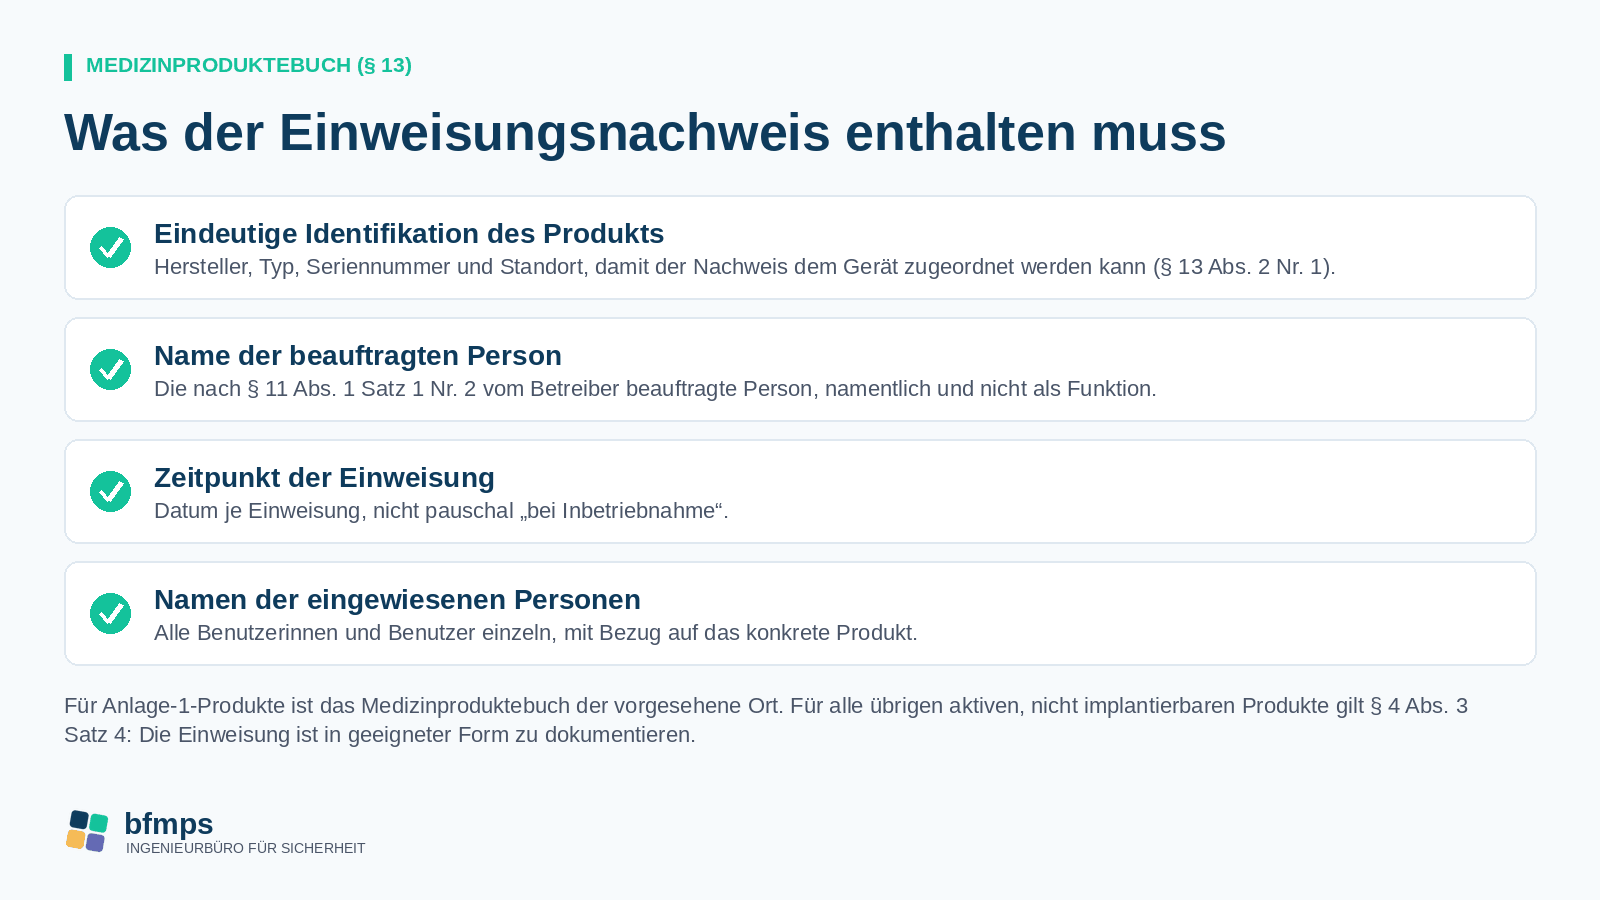
Für alle Produkte außerhalb der Anlage 1 schreibt die Verordnung kein Medizinproduktebuch vor. Das entbindet aber nicht vom Nachweis. Zum einen ordnet § 4 Abs. 3 Satz 4 ausdrücklich an: Die Einweisung in die ordnungsgemäße Handhabung aktiver nicht implantierbarer Produkte ist in geeigneter Form zu dokumentieren. Zum anderen muss die Pflicht aus § 4 Abs. 2, nur qualifiziertes Personal benutzen zu lassen, im Streitfall belegbar sein. Wie dieser Beleg aussieht, bleibt dem Betreiber überlassen. Eine geführte Einweisungsmatrix je Produktgruppe hat sich bewährt und ist deutlich schlanker, als viele erwarten.
Checkliste: Einweisungsnachweise belastbar machen
- Einweisungspflicht je Produkt klären: Grundsätzlich braucht jedes Medizinprodukt eine Einweisung (§ 4 Abs. 3). Nur wenn der Hersteller auf eine Gebrauchsanweisung verzichtet hat oder bereits in ein baugleiches Produkt eingewiesen wurde, entfällt sie. Das Bestandsverzeichnis ist der Ausgangspunkt.
- Anlage-1-Produkte identifizieren: Welche Ihrer Geräte fallen unter Anlage 1 und unterliegen damit zusätzlich dem förmlichen Verfahren nach § 11?
- Beauftragte Personen namentlich benennen: Je Produkt oder Produktgruppe, schriftlich, mit dokumentierter eigener Einweisung. Keine Funktionsbezeichnungen.
- Weitergabe nachweisen: Jede Einweisung an Benutzer mit Datum, Produktbezug und Namen festhalten. Eine Unterschriftenliste je Gerätetyp genügt, wenn sie gepflegt wird.
- Personalwechsel verankern: Einweisung als fester Punkt im Onboarding und beim Einsatz von Leih- und Springerkräften.
- Update-Prozess erweitern: Nach jedem Software-Update die Handhabungsrelevanz bewerten und das Ergebnis dokumentieren, auch bei „keine Änderung“.
- Leih- und Ersatzgeräte einbeziehen: Kurzfristig beschaffte Geräte brauchen vor dem ersten Einsatz dieselbe Kette wie der Dauerbestand.
- Stichprobe machen: Ein beliebiges Gerät greifen und für die Person, die es heute im Spätdienst bedient, den Nachweis suchen. Wenn das länger als fünf Minuten dauert, ist die Dokumentation nicht auditfest.
Fazit
Die Einweisung ist keine Formalie im Ordner. Sie ist die letzte organisatorische Stelle, an der ein Handhabungsfehler noch verhindert werden kann, und zugleich die Pflicht, deren Nachweis am häufigsten fehlt. Seit der Neufassung der Verordnung steht sie in § 4 Abs. 3 ausdrücklich für jedes Produkt, mit klarer Dokumentationspflicht für aktive Geräte. Der Aufwand, das in Ordnung zu bringen, ist überschaubar: Es geht selten darum, neu einzuweisen, sondern darum, das Vorhandene nachvollziehbar festzuhalten und den Prozess an drei Stellen zu verankern: Onboarding, Software-Update, Leihgerät.
Der Prüfstein ist simpel: Greifen Sie ein Gerät heraus und suchen Sie den Einweisungsnachweis für die Person, die es heute bedient. Die Antwort auf diese eine Frage sagt mehr über Ihre Medizinproduktesicherheit aus als jedes Deckblatt.
Sie möchten wissen, ob Ihre Einweisungsnachweise einer Begehung standhalten? Als externe Beauftragte für Medizinproduktesicherheit übernehmen wir die Bestandsaufnahme, den Abgleich von Gerät, Benutzer und Nachweis sowie die laufende Fristenüberwachung, bundesweit und zu festen Konditionen. Vereinbaren Sie ein kostenloses Erstgespräch: calendly.com/bfmps/extbeauftragter
Fragen zu diesem Beitrag? Schreiben Sie uns an info@bfmps.de.
Dieser Beitrag und die enthaltenen Grafiken wurden mit Unterstützung von KI erstellt und redaktionell durch die bfmps Ingenieurbüro für Sicherheit GmbH geprüft. Der Beitrag ersetzt keine Rechtsberatung im Einzelfall.